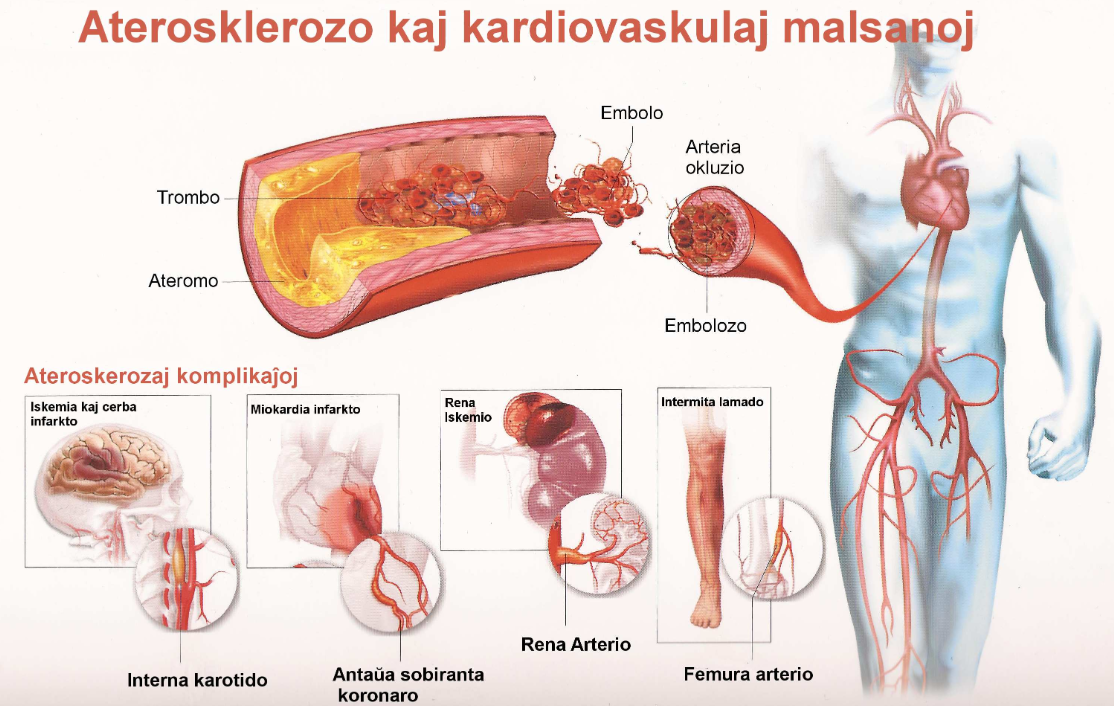
 Bildo 1: La aterosklerozo estas la fonto de multaj kardiovaskulaj
malsanoj tiaj cerba iskemio, miokardia infarkto, rena iskemio aŭ
aintermita lamado [5].
fonto: Scienca Revuo, 2014 n-ro 231,
artikolo 31 (PDF); redaktita teksto
laŭ permeso: CC BY-ND 4.0
La aterosklerozo estas la fonto de multaj vaskulaj eventoj kaj unu el la plej gravaj mortriskoj. De post pluraj jaroj la biologistaro suspektas, ke la fero ludas gravan rolon en la ateroma kresko. Post la prezento de la fera metabolo ni detale priskribas, kiam kaj kiel la fero kontribuas al ateromplaka plikreskigo.
En 2008 17 milionoj da personoj mortis pro kardiovaskulaj malsanoj en la mondo. Tio estas la unua mortkaŭzo pro ne transdonebla malsano antaŭ kanceroj je 30 % el mortintoj [20]. Tamen la virinoj ŝajnas nature protektataj kontraŭ tiuj malsanoj ĝis menopaŭzo. En 1981 sciencistoj hipotezis ke la seks-specifa fermetabolo kaŭzus la virinan rezistecon kontraŭ kardiaj malsanoj [22]. La konfirmo de tiu hipotezo kreskigas la ideon ke la fero ludas gravan rolon en la apero de la aterosklerozo. Fakte aterosklerozo estas fonto de multaj kardiovaskulaj malsanoj (bildo 1). Aterosklerozo estas inflamo de la arteriomalsano pro akumulado da lipidoj en subendotelio kaŭzata de misekvilibro en la histo-lipidaj interŝanĝoj [15]. Le celo de tiu ĉi artikolo estas prezenti la rolon de la fera metabolo en tiu patologio.
Fero estas metalo, kiu transportas elektronojn kaj facile konvertiĝas de Fe(II)-a formo al Fe(III)-a formo. Kiam la fero estas libera, ĝi ne estas ligita kun alia molekulo, kiu ĝin stabiligas. Fakte, Fe(II)-a reakcias kun oksigeno kaj formas superoksidojn. Ĝi povas ankaŭ reakcii kun hidrogena peroksido kaj formi hidroksilajn radikojn (HO.) kaj hidroksilajn jonojn. Tiuj radikoj rapide reakcias kun molekuloj en la medio, ilin oksidante. Tamen fero ludas gravan rolon en la metabolo. Ĝi estas en hemoglobino, mioglobino aŭ citokromoj. En mitokondrioj ĝi ludas gravan rolon en elektrontransportado kaj en la citokromoj, ĝi estas prosteta grupo de multaj enzimoj konduktantaj redoksajn reakciojn. En homa korpo fero estas nemalhavebla, sed en sufiĉa koncentriteco [13].
\[\ce{H2O2 + Fe^{2+} → Fe^{3+} + ^\bullet OH + OH^\bullet}\]
Bildo 1: La aterosklerozo estas la fonto de multaj kardiovaskulaj
malsanoj tiaj cerba iskemio, miokardia infarkto, rena iskemio aŭ
aintermita lamado [5].
La tutkorpa enhavo je fero en sana homo estas ĉirkaŭ 50 mg/kg. La plejmulto estas en la hemoglobino kaj mioglobino, respektive en la eritrocitoj kaj muskolaj ĉeloj. Por la taga sintezo de la 200 miliardoj da ruĝaj sangoĉeloj necesas 25-30 mg da fero. Tiu alporto ĉefe dependas de la recikligo de la hema fero fare de la histaj makrofaĝoj, kiuj fagocitas la mortantajn ruĝajn sangoĉelojn kaj katabolas la hemon. Dume la nutra alporto ĉirkaŭas mg tage kaj helpas por ekvilibri la tagajn perdojn [2].
La nutrodevenan feron ensorbas ĉefe la duodenaj enterocitoj. Antaŭ la ensorbo, Fe(III) reduktiĝas al Fe(II) per enzimo el la ekstera surfaco de la apeksa membrano, nomita duodena citokromo-b₅ (Dcit B) reduktazo1. Poste Fe(II) estas transportita tra membrano per apeksa kuna transportilo nomita divalenta metala transportilo 1 (DMT1). DMT1 estas proteino el 70 kDa, konsistanta el 10 transmembranaj lokoj kaj kapablas transporti feron (Fe(II)) parigita al protono. En la ĉelo, la fero estas ĉu stokita sub nereakcia formo ĉu liberigita en la sangocirkulado per feroportinoj (FPN) en la enterocita bazoflanka membrano. FPN estas proteino el 67 kDa kaj 12 transmembranaj lokoj ankaŭ troviĝantaj en la makrofaĝoj, kie ĝi ludas rolon en eksporto de fero. Kondukita de la FPN en la sangfluon, Fe II estas oksidata al Fe(III) per membrana feroksidazo (Hefaestino2) antaŭ ĝia transdono al plasma transportilo kaj disdono al organismaj ĉeloj [2].
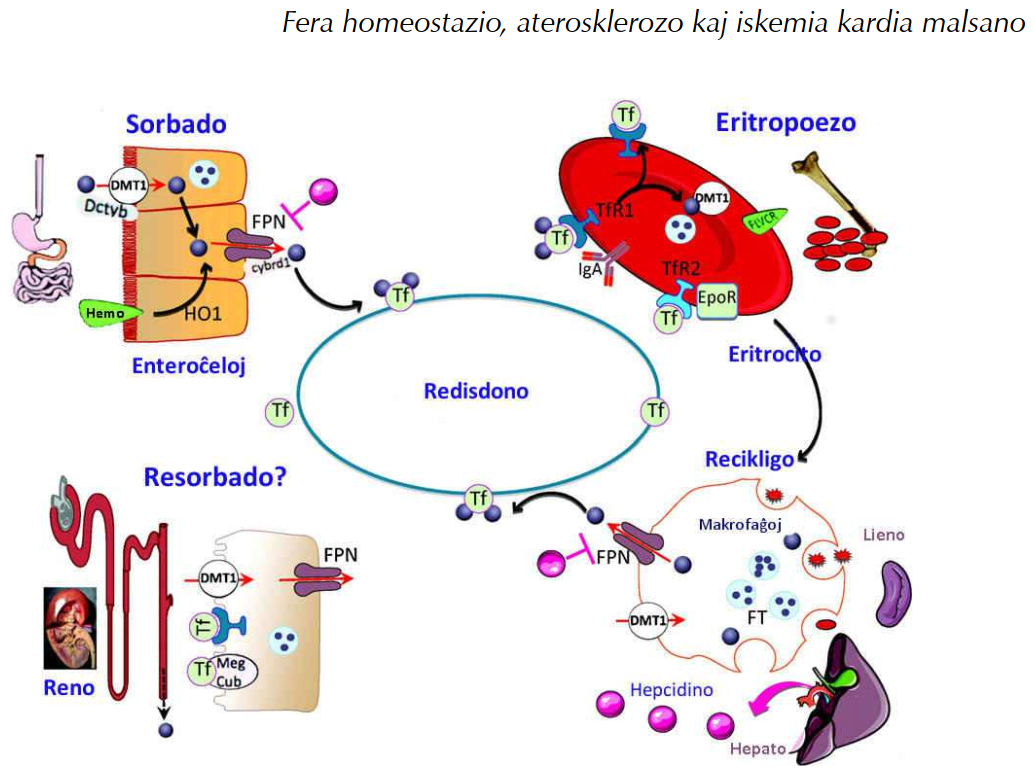 Bildo 2: Fera homeostazio. la fera metabolo funkcias kiel ferma ciklo.
La intesto sorbas la feron el la nutraĵoj kaj la makrofaĝoj ĝin stokas
kaj recikligas la feron post fagocitozo de la mortantaj ruĝaj globuloj.
La fero en la sangfluo estas redisdonita al ĉelaj histoj per Tf, aparte
la medolo por maturigo de la antaŭaj eritropoezaj ĉeloj. Tre malmulte da
fero estas filtrita de la renaj glomeruloj; tiu fero estas tute
resorbita laŭ la nefro [2].
Kiam fero estas en hema formo, ĝin ensorbas la enterocitoj kaj la hemo-oksigenazo3, kies ĉefa izoformo estas hemo-oksigenazo-1 (HO-1), ĝin liberigas el la hemo 2. La ensorbo de la hemo estas pli efika ol la ensorbo de la neorganika fero, sed la meĥanismo estas malbone konata [2] (bildo 2).
La intesta ensorbo de la fero estas ĉefe reguligata per hepcidino, hormono de la fera metabolo, plejmulte sekreciita de la hepatocitoj. La hepcidino ligas al FPN sur la makrofaĝoj aŭ la DMT1 sur la duodenaj ĉeloj. Tiu ligo rezultiĝas en enĉeligo de tiuj receptoroj kaj ties malkonstruo en la lizosomoj. Sekvas malpliigo de la fera enĉeligo. En la intesto tio rezultiĝas en malpliigo de fero-absorbo.
En la hepato, la fero estas stokita per ĝia ligo kun la feritino. La feritino estas heteropolimero el 24 subunuoj. Estas 2 tipoj da subunuoj: la peza ĉeno (H-feritino) kaj la malpeza ĉeno (L-feritino) kiuj formas sferan envolvaĵon kun centra spaco kiu kapablas stoki ĝis 4500 feratomoj. Sur la surfaco de la hepatocitoj ekzistas glikoproteinoj kiuj mezuras la saturitan transferinan koncentritecon en la sango. Tiu mezuro helpas la hepatocitojn zorgi la sintezon da hepcidino. Kiam la sanga koncentriteco de saturita transferino kreskas, tiam la hepcidina sintezo malkreskas kaj inverse [2] (bildo 2).
La histaj makrofaĝoj estas la ĉefaj ĉeloj de la fera recikligo kaj ĝia redisdono en la medulo por eritropoezo. La plej granda fonto da fero por la makrofaĝoj estas fagocitozo de la mortaj eritrocitoj kaj la recikligo de la hemoglobina fero. En la fagocita vezikulo, la hemon metaboligas la HO-1 kaj alveninte en la citosolo, la fero estas ĉu stokita en la feritino, ĉu eksportita el ĉelo per la eksportilo FPN parigita al ceruloplasmino4, plasma feroksidazo. La sangaj monocitoj ankaŭ obtenas feron per TfR1-DMT1 vojo, kvankam ĝi estas malofta en la histaj makrofaĝoj. La kvanto da FPN sur la ĉelsurfaco dependas de multaj faktoroj, samfoje en- kaj ekster-ĉelaj. La partopreno de tiu FPN rekte reguligas la recikligon de la hema fero. Fakte, FPN sintezon en la makofagoj stimulas la hemo, samtempe ke ĝi aktivigas la \(\ce{HO_{n-1}}\). Post kiam fero estas libera en la citosolo, ĝi stimulas la sintezon de FPN. Kiam FPN troviĝos en sufiĉa kvanto sur la membrano de la makrofaĝo, ĝi reguligas la sangfluan hepcidinon. La ligo de la hepcidino sur la FPN kaŭzas ĝian enĉeligon kaj ĝian detruon per lizosomoj [6] (bildo 2).
Kvankam kelkaj studoj ne montras korelativecon inter fera stoko kaj koronaj malsanoj [7], [23], raportoj sugestas, ke alta sera ferkoncentriteco korelativas kun pli granda risko da kardia infarkto kaj kardiovaskulaj malsanoj [11], [9], [19]. Laŭ studoj kun finnaj viroj, kies sera koncentriteco da feritino superas 200 μg/l havas 2.2 foje pli altan riskon por kardia infarkto ol la viroj havantaj malpli altan nivelon. Aldone la ligo de tiu datumo al la sera koncentriteco da MDL kreskigas la kardian riskon. Tio sugestas sinergian rolon de alta fera stoko kaj alta nivelo da MDL [9]. Alia studo kun afrikdevenaj usonanoj kaj neafrikdevenaj usonanoj montras ke sera feritino estas signifa prognozilo por kardiaj eventoj.
La Bruneka studo [4] montris, ke plasma feritinkoncentriteco estas unu el la plej fortaj prognoziloj por la ateroskleroza plukresko. Ŝanĝoj de la fera stoko dum la pasintaj kvin jaroj, modifas la aterosklerozan riskon: malpliigo bonas dum la pliigo malbonas. Feritina kaj MDLa koncentritecoj sinergie kreskigas la kardiovaskulan riskon [12], [17].
La mekanismoj per kiuj la fero stimulas aterosklerozan aperon ne klaras sed ekzistas hipotezoj. Eblas ke ĝia kataliza rolo en la lipida peroksidado estas grava faktoro en la ateromovunda apero. Nature la MDL povas transiri la endotelian parieton alvenante en la subendotelia medio ĉar la fiziologia rolo de la MDL estas la alporto de kolesterolo kaj trigliceridoj al histoj inter kiuj estas la arteriaj parietoj. Sed iafoje la MDLa koncentriteco en la sango tro altas ekzemple pro malbona vivmaniero (sensporteco, tabakismo, tromanĝado). Tiam la MDLa koncentriteco en la histoj aparte en la subendotelio, kie la MDLoj stagnas, estas oksiditaj pro la ĉeesto da oksidantaj molekuloj en tiu spaco. Sed ĝis nun tiu fenomeno ne estas bone konata. Tamen la ateroma kaj plasma fero kaj la ĉeesto da oksiditaj MDLoj varbas makrofaĝojn pere de la aktivigo da adherigaj molekuloj surface de la endoteliaj ĉeloj kaj poste ilian kondukon trans la endotelia parieto per diapedezo [15], [17]. La grandaj arterioj , kia aorto, estas tiel grandaj ke ili estas sangumitaj de mikrovaskula reto nomita vaso vasorum [15]. Proksime aŭ en la ateroma plako okazas mikrohemoragioj pro rompo da mikrovaskuloj. Plie, ekzistas en la arteroj difektiĝemaj regionoj, kiuj favoras endoteliajn misfunkciojn. Do, arterioforkoj estas karakterizataj per ŝanĝo de la sanga fluo kaj streĉaj fortoj kiuj stimulas modifon de la genetika esprimo kaj de la metabolo de la endoteliaj ĉeloj. Tiuj modifoj kaŭzas la tralasigon de la endotelia parieto kaj rezultas en altigo de MDL enira fluo [15] kaj fluo de eritrocitoj. En la intimo, eritrocitoj apoptozas aŭ nekrozas5 eligante la hemoglobinon, ĉar la lipidoj de la ateromplako estas toksaj [18]. Siavice oksidado de hemoglobinoj eligas feron. La eligita fero siavice oksidus la ne-oksiditajn MDLojn. Aldone la oksiditaj hemoglobinoj ankaŭ varbas makrofaĝojn pro la esprimo da adherigaj molekuloj surface de la endoteliaj ĉeloj [16].
La makrofaĝoj varbitaj per oksidataj MDLoj kaj oksidataj hemoglobinoj fagocitas tiujn molekulojn kaj purigas la arteriajn histojn. Farante tion ili veneniĝas. En la makrofaĝa lizosomo le fero liberiĝas de la hemoglobino je ĝia oksidanta formo. Tiam ili ludas rolon en la oksidado de la enmakrofaĝaj MDLoj [21]. Fine la oksiditaj MDLoj akumuliĝas en la makrofaĝoj kiuj tranformiĝas al ŝaŭmĉeloj [15]. Post la morto de la makrofaĝo, ĝia enhavo elverŝiĝas en la intimo. La fero libera en la intimo oksidas la ĉeestantajn molekulojn, kiel la MDLoj. Pro troa koncentriteco da lipidoj en la sangoplasmo, la lipidoj ankaŭ akumuliĝas en la hepato. Tiam aperas hepata steatozo kaj eĉ NASH (Ne Alkohola Steatoza Hepatito.). En kelkaj pacientoj, NASH okazas kun troa fera koncentriteco en la hepato. Tiam hepcidina esprimo kreskas [1]. Tio kreskigas la makrofaĝan ferakumuladon pro detruo de la feroportino kaj konsekvencas en fera tokseco.
Le hepcidino estas ankaŭ esprimita de la adipa histo [3]. Ĉe obezulo, la hepcidina koncentriteco en la sango estas pli alta ol ĉe neobezulo ĉar la adipa histo kaŭzas la samajn efektojn ol ĉe la kuracatoj trafitaj de NASH.
Resume la fero infiltras la intimon ĉu per mikrohemoragioj de la vaso vasorum ĉu per la eritrocito, ĉu per permeableco de la endotelia parieto ĉu per la varbitaj makrofaĝoj digestintaj eritrociterojn. Post la oksidiĝo de la plako la fero liberiĝas de la hemo kaj oksidas molekulojn el la plako, rapidigante la ateroman kreskon. Aliaj metabolaj malsanoj pligravigus la fenomenon, per misregulado de la fera metabolo.
Ĉu ekzistas rimedoj kontraŭ le ateroma fero? Ĝis nun ne estas pruvo, ke kelatiganto, tia kia deferoksamino plibonigas la arterion per malaltigo de la fera koncentriteco en la ateromplako ĉe homo [17]. Tamen, ŝajnas ke ĉe muso eblas bremsi la ateroman kreskon per fermanka dieto [14].
Molekuloj el kreskaĵoj ŝajnas interesaj pro sia kapableco kelatigi la feron. La Garcinia kola estas uzata kiel medikamento de kelkaj indiĝenaj afrikanoj. Ĝi enhavas biflavonoidon (la Kolavirono) kiu protektas kontraŭ oksidado de la MDL. Same la floranolo ekstraktita el la brazila vinber-arbo Dioclea grandiflora preventas la produkton de liberaj radikaloj kiuj povas oksidi MDLojn. Ĝis nun ne estas sciencaj rezultoj pri ĝia efikeco kontraŭ aterosklerozo, sed ĝi havas potencialon fariĝi bona kandidato por sciencaj esploroj [10].
Ekzistas pli kaj pli da indikoj, ke la fero ludas rolon en la ateroma kresko kaj ke misregulado de ĝia homeostazio pro aliaj malsanoj trafas la arterian sanecon. Sammaniere kiel oni kutime parolas pri “malbona kolesterolo” kaj “bona kolesterolo”, oni preskaŭ povas paroli “pri malbona fero” kaj “bona fero” ĉar ĝi ankaŭ ekzistas sub du formoj: unue, kiam ĝi estas ligita kun alia organika molekulo, ĝi estas nemalhavebla por nia organismo; kaj due, kiam ĝi liberiĝas, ĝi povas toksikigi la organismon. Ĝis nun, ne ekzistas efika rimedo kontraŭ la ateroma fero.
U. Ahmed, P. S. Latham kaj P. S. Oates. “Interactions between hepatic iron and lipid metabolism with possible relevance to steatohepatitis.” En: World J Gastroenterol 18.34 (2012), 4651-8.
C. Beaumont kaj Z. Karim. “Actualité du métabolisme du fer”. En: Rev. Méd. Interne 34.1 (2013), 17-25. ISSN: 0248-8663. DOI: 10.1016/j.revmed.2012.04.006.
S. Bekri k.a. “Increased adipose tissue expression of hepcidin in severe obesity is independent from diabetes and NASH.” En: Gastroenterology 131.3 (2006), 788-96.
Bruneck Studie. URL: https://www.i-med.ac.at/neurologie/ forschung/atherosklerose/documents/Praesentation_Bruneck_Studie.pdf.
Cardiologydoc’s Blog. URL: http://cardiologydoc.wordpress.com/ (vizitita 2013-11-15).
I. De Domenico k.a. “The Molecular Mechanism of Hepcidin-mediated Ferroportin Down-Regulation”. En: Mol. Biol. Cell 18.7 (2007), 2569-2578. DOI: 10.1091/mbc.E07-01-0060.
A. Enbergs k.a. “Failure to confirm ferritin and caeruloplasmin as risk factors for the angiographic extent of coronary arteriosclerosis.” En: Coron Artery Dis 9.2–3 (1998), 119-24.
Esperanto-centro en Budapesxt. URL: http://www.eventoj.hu (vizitita 2013-11-22).
G. H. Frey kaj D. W. Krider. “Serum ferritin and myocardial infarct”. En: W. V. Med. J. 90.1 (1994), 13-5.
H. C. Hatcher k.a. “Synthetic and natural iron chelators: therapeutic potential and clinical use.” En: Future Med Chem 1.9 (2009), 1643-70.
M. P. Holay, A. A. Choudhary kaj S. D. Suryawanshi. “Serum ferritin-a novel risk factor in acute myocardial infarction”. En: Indian Heart J. 64.2 (2012), 173-7.
S. Kiechl k.a. “Body iron stores and the risk of carotid atherosclerosis: prospective results from the Bruneck study.” En: Circulation 96.10 (1997), 3300-7.
T. Kurz, J. W. Eaton kaj U. T. Brunk. “The role of lysosomes in iron metabolism and recycling”. En: Int. J. Biochem. Cell Biol. 43.12 (2011), 1686-1697. ISSN: 1357-2725. DOI: /10.1016/j.biocel.2011.08.016.
T. S. Lee k.a. “Iron-deficient diet reduces atherosclerotic lesions in apoE-deficient mice.” En: Circulation 99.9 (1999), 1222-9.
A. Lucas. “Aterosklerozo Epidemiologio”. En: Teleskopo 3 (2011).
J. L. Martin-Ventura k.a. “Erythrocytes, leukocytes and platelets as a source of oxidative stress in chronic vascular diseases: Detoxifying mechanisms and potential therapeutic options.” En: Thromb Haemost 108.3 (2012), 123-34.
J. J. M. Marx, A. E. R. Kartikasari kaj N. A. Georgiou. “Can iron chelators influence the progression of atherosclerosis?” En: Hemoglobin 21.1-2 (2008), p. 123-34.
E. Nagy k.a. “Red cells, hemoglobin, heme, iron, and atherogenesis.” En: Arterioscler Thromb Vasc Biol 30.7 (2010), 1347-53.
M. E. Olesnevich k.a. “Serum ferritin levels associated with increased risk for developing CHD in a low-income urban population”. En: Public Health Nutrition 15 (07 jul. 2012), 1291-1298. DOI: 10.1017/S1368980011003284.
OMS. Statistiques sanitaires mondiales 2012. URL: http://www.who.int/gho/publications/world_health_statistics/2012/fr/index.html (vizitita 2013-03-15).
L. Satchell kaj D. S. Leake. “Oxidation of low-density lipoprotein by iron at lysosomal pH: implications for atherosclerosis.” En: Biochemistry 51.18 (2012), 3767-75.
J. L. Sullivan. “Iron and the sex difference in heart disease risk”. En: Lancet 1.8223 (1981), 1293-4.
Q. Sun k.a. “Excessive body iron stores are not associated with risk of coronary heart disease in women.” En: J. Nutr. 138.12 (2008), 2436-41.